Breve introducción a los modelos de reacción en superficies
Los modelos de reacción en superficie juegan un papel fundamental en la teoría y la simulación de los procesos de crecimiento.
Proceso macroscópico: la superficie como condición de contorno
Consideremos la ecuación de transporte en el caso de un fluido donde la concentración de una especie \(c\) es una perturbación de la concentración total. Un ejemplo es el caso de una disolución diluida o una molécula cuya presión parcial es mucho menor que la presión del gas de arrastre.
En este caso, la velocidad del fluido viene dada por el gas portador y el transporte de esta especie puede expresarse como:
Donde \(D\) es el coeficiente de difusión y \(\mathrm{u}\) representa la velocidad del fluido en cada punto.
En el caso de una superficie reactiva, tenemos un flujo neto de moléculas hacia la superficie. Este flujo debe ser igual a la concentración de moléculas que reaccionan en la superficie por unidad de tiempo.
Una aproximación sencilla es considerar una reacción de primer orden en la concentración, lo cual lleva a la siguiente condición de contorno:
En este caso, \(k\) representa el coeficiente de reacción y \(\mathbf{s}\) es un punto de la superficie.
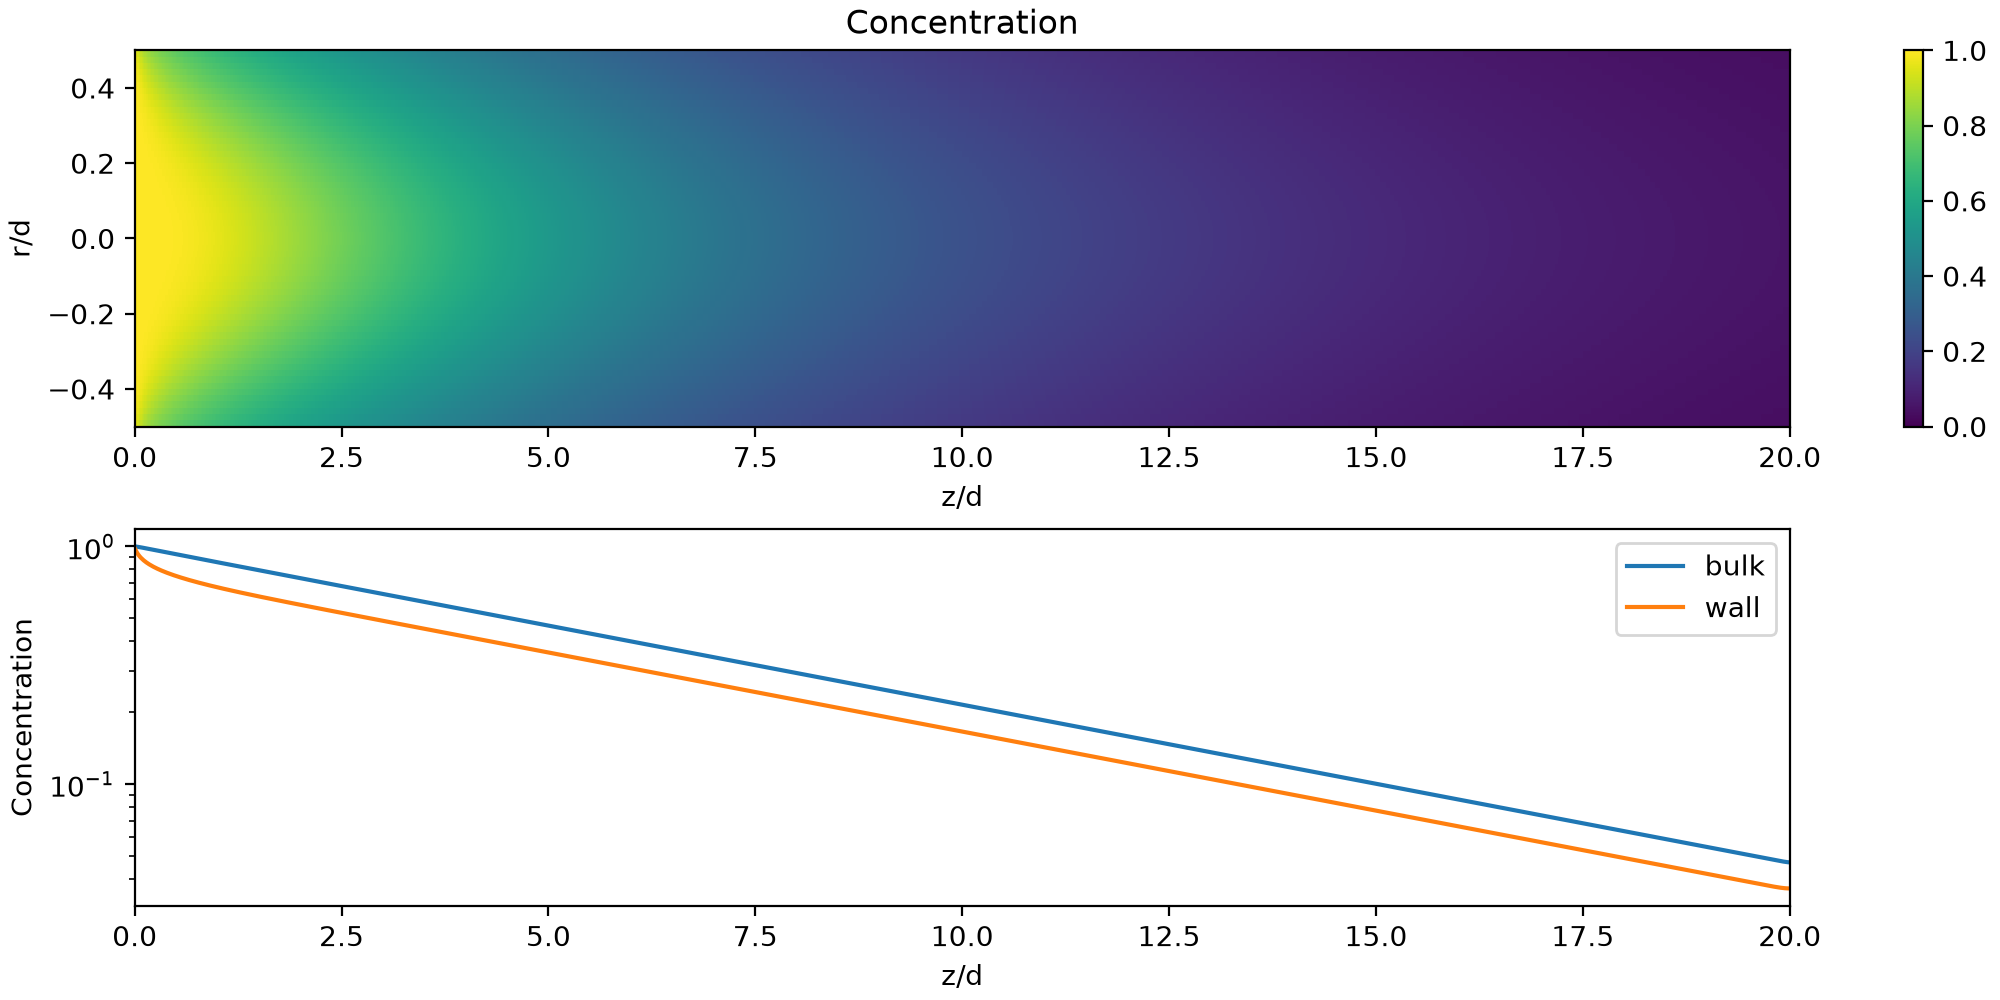
Esta combinación de procesos de transporte y reacciones en superficie lleva a la formación de gradientes en la concentración de reactivos como los de la siguiente figura, obtenido para el caso de un reactor cilíndrico.
Coeficiente de difusión
Tener una idea de los coeficientes de difusión es fundamental para entender cómo la reactividad de la superficie afecta al transporte de una especie determinada.
El coeficiente de difusión en los gases es inversamente proporcional a su densidad. A presión atmosférica, el coeficiente de difusión del agua en el aire es aproximadamente \(D \approx 0.2\,\mathrm{cm^2/s}\), mientras que la difusión del nitrógeno en el agua líquida es \(D \approx 2\times 10^{-5}\,\mathrm{cm^2/s}\).
Teniendo en cuenta que la densidad del agua es tres órdenes de magnitud superior a la del aire a presión atmosférica, la mayor densidad de un líquido impide el movimiento de las moléculas, reduciendo el valor del coeficiente de difusión un orden de magnitud con respecto a lo que se esperaría simplemente en función de su densidad.
En el caso de los gases, el coeficiente de difusión es inversamente proporcional a la presión. Por ejemplo, a una presión de 1000 Pa, el coeficiente de difusión alcanza un valor de \(D \approx 20\,\mathrm{cm^2/s}\). También depende de la temperatura, pero eso es otra historia y debe ser contada en otra ocasión.
Coeficiente de reacción
El valor del coeficiente de reacción es difícil de estimar en el caso de un líquido, pudiendo variar más de seis órdenes de magnitud. En el caso de un gas, es posible expresar el coeficiente de reacción como el producto del flujo de partículas por unidad de área y la probabilidad de reacción de cada molécula, de modo que:
donde \(\beta\) representa la probabilidad de reacción y \(v_{th}\) la velocidad térmica promedio de la molécula, dada por:
Números adimensionales
Hay una serie de números adimensionales que se utilizan en el contexto del transporte de sustancias.
- El número de Péclet expresa el cociente entre el tiempo característico de advección y el de difusión:
- El número de Damköhler expresa el cociente entre el tiempo característico de transporte y el de reacción. En el caso de un reactor tubular de radio \(R\), viene dado por:
Modelos de reactividad en superficies
Uno de los formalismos más extendidos para modelar reacciones en superficie es suponer que la superficie está compuesta por una serie de sitios de reacción, cada uno de ellos caracterizado por una determinada área \(s_0\). Las especies en el fluido (ya sea líquido o gas) pueden reaccionar con cada uno de estos sitios. Las especies en cada sitio también pueden reaccionar dando lugar a otras especies, o reaccionar entre sí. Este formalismo permite simular una gran variedad de procesos.

Cinética de Langmuir irreversible
Uno de los modelos más sencillos usado frecuentemente en el crecimiento de materiales es el modelo de Langmuir. Este modelo considera que una especie en fase gaseosa reacciona con la superficie ocupando un sitio de reacción. Esta especie adsorbida puede desorber o reaccionar con la superficie de manera irreversible:
La clave de este proceso es que una molécula puede reaccionar con la superficie únicamente en sitios que no están ocupados. Si definimos \(\Theta\) como la fracción de sitios que está ocupado, podemos establecer el siguiente balance:
Donde \(s J_\mathrm{ads}\) representa el proceso de adsorción, \(k_\mathrm{des}\) el proceso de desorción y \(k_r\) el proceso de reacción irreversible. El resultado es que la probabilidad neta de reacción de una molécula que llega a la superficie viene dada por:
Y la fracción de sitios ocupados:
Si, en el caso de un gas,
donde \(p\) es la presión parcial de una molécula o precursor, tenemos que la probabilidad de reacción se puede expresar como:
Es decir, la probabilidad de reacción depende de la presión parcial del precursor: a baja presión la reactividad es máxima y el proceso está limitado por la llegada de precursor a la superficie. Si la presión es alta, el proceso está limitado por la reactividad de la superficie, resultando en una superficie en la que los sitios de reacción están prácticamente bloqueados por las especies intermedias. Esto lleva a una velocidad de deposición que es prácticamente independiente de la presión del precursor.
Cinética de Langmuir-Rideal
En un proceso de Langmuir-Rideal, una especie en fase gaseosa directamente reacciona con una especie adsorbida sin necesidad de adsorberse primero en la superficie. Por ejemplo, podemos considerar el siguiente mecanismo con dos especies distintas:
en el que una especie A reacciona con la superficie para luego reaccionar con una especie B directamente desde la fase vapor. Este es un modelo sencillo para explicar el crecimiento de óxidos a través de la reacción de un precursor y un oxidante como el oxígeno o un plasma. Lo interesante de este proceso, es que si calculamos la velocidad de crecimiento:
el resultado es simétrico con respecto a la presión parcial de cada especie, es decir, si fuese la especie B la que se adsorbiera en la superficie y A la que directamente interactuara desde la fase vapor la dependencia con la presión parcial de cada especie sería la misma. Esto es un gran ejemplo de las limitaciones a la hora de extraer mecanismos de reacción simplemente de la velocidad de crecimiento.
Adsorción disociativa
Frecuentemente, una molécula se disocia al reaccionar con la superficie, requiriendo la presencia de sitios adicionales para algunos de sus ligandos. En el caso de que requiera un sitio adicional, el proceso se caracteriza por las siguientes ecuaciones de balance:
Y para los ligandos:
Donde hemos asumido que ambos fragmentos pueden reaccionar con una especie B como en el modelo anterior.
La diferencia fundamental con respecto a los modelos anteriores es que ahora necesitamos dos fracciones de sitios ocupados, una para los fragmentos del precursor y otra para los ligandos adsorbidos en la superficie.
En estado estacionario, la proporción de sitios ocupados por cada una de las dos especies viene dada por la reactividad de cada una de ellas:
A este modelo sencillo podemos añadir otros mecanismos, como la desorción de los ligandos (por ejemplo porque la superficie sea catalíticamente activa) o la presencia de ligandos en fase gaseosa que puedan volver a adsorberse en la superficie.
Modelos de superficies con resolución espacial
Los modelos introducidos en la sección anterior son el equivalente a modelos de campo medio en los que se considera una sola variable (la ocupación promedio de cada una de las especies) sin contar con la dependencia espacial de las mismas. El siguiente nivel de complejidad involucra simular las interacciones entre especies vecinas en los procesos de superficie, algo que habitualmente se hace a través de modelos de Monte Carlo.
El modelo de Ising 2D como modelo de superficie
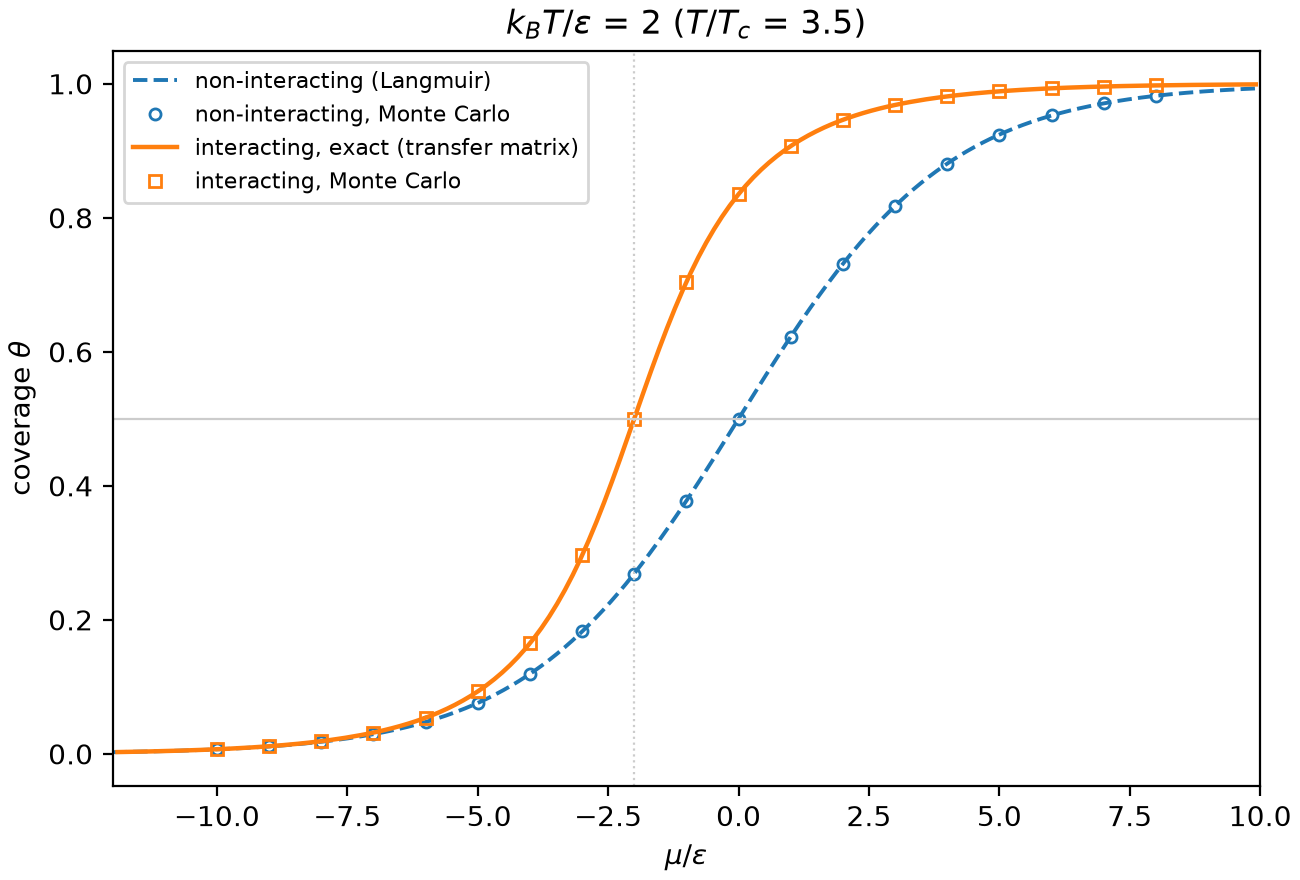
Uno de los modelos clásicos para entender el impacto que la interacción entre primeros vecinos tienen en las isotermas de adsorción es el modelo de Ising en dos dimensiones. Habitualmente estudiado en el contexto del magnetismo, el modelo de Ising considera un hamiltoniano muy sencillo en el que primeros vecinos alineados interactúan en presencia de un campo externo:
Si consideramos en el caso de la superficie que cada sitio está caracterizado por un valor \(s_i\), donde es 1 si está ocupado y cero si está desocupado, podemos expresar la energía del sistema como:
donde en este caso \(h\) representa la diferencia de energía entre una molécula adsorbida y una molécula en estado gaseoso y \(\varepsilon\) es la energía entre dos moléculas adsorbidas en sitios que son primeros vecinos. Es posible expresar \(s_i\) en función de \(S_i\) como:
lo cual permite reutilizar toda la maquinaria del modelo de Ising para explorar la adsorción de moléculas en una superficie, incluyendo la influencia de la interacción entre primeros vecinos.
Métodos de Monte Carlo
El método de kinetic Monte Carlo se ha convertido en la técnica estándar para poder estudiar procesos en superficie complejos. Además de múltiples especies y reacciones, esta técnica permite explorar el impacto de la movilidad de las especies en las superficies así como los procesos en superficies complejas que pueden tener diferentes sitios de reacción, como pueden ser el caso de superficies cristalinas escalonadas.
Estos métodos permiten estudiar la evolución del estado de la superficie en función del tiempo, extendiendo el formalismo de Monte Carlo a procesos de no equilibrio. En su forma más habitual, tanto los diferentes estados como las transiciones permitidas tienen que ser definidas a priori. En métodos más avanzados se pueden calcular de manera dinámica, por ejemplo conectando con métodos ab initio para explorar la reactividad de configuraciones no exploradas.
Conforme la complejidad del modelo se incrementa, resulta más complicado conectar los procesos elementales con resultados experimentales que permitan validar o descartar diferentes modelos.
Dinámica molecular
En el contexto de los procesos en superficies, los métodos de dinámica molecular (Molecular dynamics) permiten calcular la interacción de átomos y moléculas con superficies directamente estudiando la evolución de las posiciones de los átomos en función del tiempo. En los métodos clásicos, esta evolución se realiza resolviendo las ecuaciones de Newton usando potenciales atómicos que han sido extraídos de medidas experimentales o de simulaciones ab initio. En dinámica molecular ab initio, mucho más computacionalmente intensiva, el sistema evoluciona a través de interacciones calculadas usando métodos como el density functional theory.
En ambos casos, la acumulación de trayectorias permite calcular las probabilidades de que ocurran diferentes procesos, como la adsorción o la disociación de una molécula. Una gran ventaja es que no es necesario definir sitios de reacción o procesos a priori. Sin embargo, una de las limitaciones es que la duración total de cada evento está limitada por el tiempo de computación. A menudo, los tiempos de simulación están limitados a varios nanosegundos. Eso quiere decir que estos métodos no pueden calcular procesos de relajación a escalas de tiempo más largas. A menos que usen técnicas más sofisticadas, estudiar procesos de baja probabilidad es muy costoso desde el punto de vista computacional.
Referencias
-
Coltrin, Kee, and Rupley, Surface chemkin: A general formalism and software for analyzing heterogeneous chemical kinetics at a gas-surface interface
-
Kee, Coltrin, Glarborg, Zhu, Chemically reacting flow: theory, modeling and simulation